Article publié le vendredi 20 novembre 2026 dans la catégorie Santé.
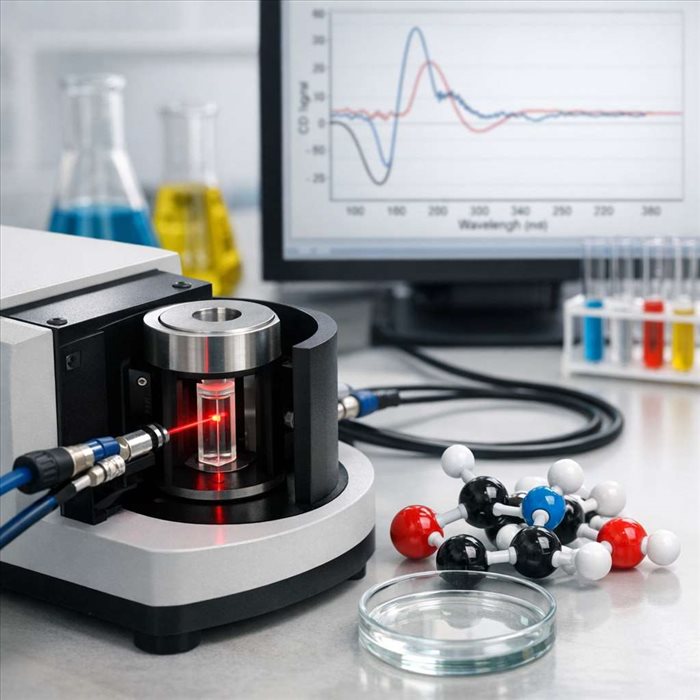
Le dichroïsme circulaire, souvent abrégé DC, est une spectroscopie optique qui renseigne rapidement sur l’organisation des protéines en solution. Il ne donne pas une structure atomique complète, mais il permet de reconnaître des changements de repliement, d’estimer la proportion de structures secondaires et de comparer des états natifs ou dénaturés. Sa valeur repose autant sur le principe physique que sur la qualité de l’échantillon et l’interprétation prudente des spectres.
Le principe du dichroïsme circulaire appliqué aux protéines
Absorption différente de la lumière circulaire gauche et droite
La lumière peut être polarisée circulairement à gauche ou à droite : son champ électrique tourne alors dans deux sens opposés. Le
dichroïsme circulaire correspond à la différence d’absorption de ces deux lumières par un échantillon chiral. Le signal brut s’exprime par ?A = A
gauche - A
droite.
Cette faible différence transforme une lumière initialement circulaire en lumière elliptique. L’appareil mesure donc souvent une ellipticité, puis le résultat est converti en différence de coefficient d’extinction molaire, ?e, ou en ellipticité molaire résiduelle, notée [?]MRW. Cette dernière facilite la comparaison entre protéines de tailles ou de concentrations différentes.
Rôle de la chiralité des acides aminés et de la structure protéique
Une molécule chirale ne possède pas de plan de symétrie superposable à son image miroir. Les acides aminés protéinogènes, majoritairement de configuration L, et leur assemblage en chaîne peptidique créent cette chiralité. Toutefois, le signal ne dépend pas seulement de la séquence : il reflète fortement la conformation adoptée par la chaîne.
Ainsi, une hélice alpha, un feuillet bêta ou une région désordonnée imposent des arrangements spatiaux distincts aux liaisons peptidiques. Le DC devient donc un indicateur sensible de la
différence entre structure primaire et structure secondaire, sans remplacer l’analyse détaillée de la séquence.
Ce que mesure un spectre de dichroïsme circulaire
Dichroïsme circulaire lointain UV et structures secondaires
Le DC lointain UV couvre approximativement
190 à 250 nm. Dans cette région, les transitions électroniques p?p* et n?p* du squelette peptidique dominent le signal. Elles sont modulées par la géométrie répétée des liaisons amide : c’est pourquoi le spectre renseigne surtout sur la structure secondaire.
Cette mesure ne localise pas une hélice précise dans la séquence. Elle fournit une vision moyenne de l’ensemble de la protéine en solution, utile pour vérifier si une mutation, un changement de pH ou un ligand modifie son organisation globale.
Dichroïsme circulaire proche UV et environnement des résidus aromatiques
Entre environ 250 et 320 nm, le DC proche UV provient principalement des chromophores aromatiques — tryptophane, tyrosine et phénylalanine — ainsi que des ponts disulfure. Leur signal dépend de l’environnement local : rigidité, interactions, orientation et asymétrie imposées par le repliement.
Un changement dans cette zone peut révéler une modification de la
structure tertiaire, même lorsque les hélices et feuillets restent globalement conservés. Il complète donc utilement les notions présentées dans ce guide sur la
structure tertiaire d’une protéine.
| Région spectrale | Information dominante | Principaux contributeurs |
| 190–250 nm | Structure secondaire moyenne | Liaisons peptidiques |
| 250–320 nm | Environnement tertiaire local | Trp, Tyr, Phe et ponts disulfure |
Réaliser une mesure fiable sur une protéine en solution
Préparation de l’échantillon, choix du tampon et concentration
La protéine doit être homogène, soluble et aussi peu agrégée que possible. La concentration est déterminante, car la normalisation repose sur elle et sur la longueur de trajet optique, conformément à la loi de Beer-Lambert. Une mesure d’absorbance UV indépendante est donc nécessaire pour calculer correctement ?e ou [?]MRW.
Le tampon doit aussi être compatible avec l’UV lointain. Certains composants absorbent fortement sous 200 nm et réduisent la fenêtre exploitable. Une formulation simple, transparente dans la région étudiée, est généralement préférable. Il faut également tenir compte des réducteurs, détergents et cofacteurs, susceptibles de contribuer au signal ou à l’absorbance.
Acquisition du spectre, blanc expérimental et contrôle de la qualité des données
Le
blanc expérimental contient exactement le même tampon, avec les mêmes additifs, mais sans protéine. Son spectre est soustrait à celui de l’échantillon. Plusieurs acquisitions successives permettent d’évaluer la reproductibilité et de réduire le bruit par moyennage.
Les contrôles essentiels comprennent :
- une absorbance compatible avec la cuve et la plage UV choisie ;
- une tension du photomultiplicateur ou dynode voltage restant dans la zone recommandée par l’instrument ;
- l’absence de dérive de ligne de base et de bruit excessif aux courtes longueurs d’onde ;
- la recherche d’agrégats, car leur diffusion lumineuse déforme le spectre ;
- la vérification de la stabilité de l’échantillon durant l’acquisition.
Une forte absorption ou une diffusion due à des particules peut produire des formes spectrales trompeuses. Un signal apparemment structuré n’est donc pas automatiquement interprétable.
Interpréter les signatures de structure secondaire
Profils caractéristiques des hélices alpha, feuillets bêta et structures désordonnées
Une protéine riche en hélices alpha présente typiquement deux minima autour de
208 et 222 nm, accompagnés d’un maximum positif vers 190 nm. Les feuillets bêta montrent souvent un minimum situé vers 215–220 nm ; sa position et son intensité varient selon l’architecture des feuillets et les autres éléments présents.
Les protéines intrinsèquement désordonnées, ou les états largement dépliés, ont fréquemment un minimum négatif proche de 195–200 nm. Les coudes et les mélanges de conformations compliquent les profils. Le DC apporte donc une signature d’ensemble, cohérente avec l’étude des angles conformationnels décrits dans un
diagramme de Ramachandran, mais sans fournir les angles résidu par résidu.
Estimer les proportions structurales par comparaison à des références
La déconvolution ajuste le spectre observé à partir de bibliothèques de spectres de protéines dont la structure est connue. Des méthodes comme
CONTIN, SELCON et CDSSTR estiment les fractions d’hélices, de feuillets et de structures non régulières.
Ces résultats doivent être considérés comme des estimations. Leur fiabilité dépend de la qualité des données, de l’exactitude de la concentration et de la proximité entre la protéine étudiée et les références disponibles. Les protéines membranaires, très désordonnées ou portant des chromophores particuliers sont plus délicates à analyser.
Utiliser le dichroïsme circulaire pour suivre une protéine et connaître ses limites
Suivre le repliement, la dénaturation thermique et les interactions moléculaires
Le DC permet de suivre une transition en enregistrant des spectres à différentes températures ou en surveillant une longueur d’onde sensible, souvent 222 nm pour une protéine hélicoïdale. La variation d’ellipticité renseigne sur le dépliement ; la température au voisinage du milieu de la transition est une
Tm apparente.
Cette approche éclaire les mécanismes expliquant
pourquoi les protéines se dénaturent à la chaleur. Elle est aussi utile pour comparer des mutants, tester l’effet d’un ligand ou vérifier la réversibilité après refroidissement. Pour approfondir le protocole et l’interprétation, ce guide explique
comment mesurer la stabilité thermique d’une protéine.
Limites d’interprétation et méthodes complémentaires nécessaires
Le DC ne révèle ni une structure atomique, ni la position exacte d’un motif secondaire. Des états différents peuvent produire des spectres proches, et une transition thermique peut inclure agrégation ou changements irréversibles. Il faut donc contrôler la turbidité, la réversibilité et, si possible, l’état oligomérique.
La RMN, la cristallographie aux rayons X et la cryomicroscopie électronique apportent une résolution structurale plus élevée. La FTIR peut conforter l’analyse des structures secondaires, tandis que la diffusion des rayons X aux petits angles renseigne sur la forme globale en solution.
Le DC est particulièrement puissant comme méthode comparative, rapide et complémentaire.
Le point à retenir pour une analyse solide
Le dichroïsme circulaire offre une lecture rapide et sensible de l’état conformationnel d’une protéine en solution. Sa force tient à sa capacité à comparer des échantillons, détecter un changement de repliement et suivre une transition sans exiger une structure atomique complète. La valeur du résultat dépend toutefois de
la qualité de l’échantillon, d’un blanc adapté et d’une normalisation rigoureuse. Les signatures spectrales doivent être interprétées comme des estimations globales, particulièrement lorsque plusieurs conformations coexistent. Pour obtenir une conclusion robuste, il est préférable d’associer cette approche à une méthode structurale ou biophysique complémentaire. Le DC devient alors un
outil de contrôle et de comparaison particulièrement efficace pour étudier stabilité, repliement et réponse aux conditions expérimentales.
Questions courantes
Le dichroïsme circulaire peut-il identifier une protéine inconnue ?
Non, il ne permet pas d’identifier une protéine à partir de son spectre seul. Il fournit surtout une empreinte conformationnelle : teneur approximative en hélices ou feuillets, degré de désordre et évolution entre plusieurs conditions. Une identification nécessite des méthodes complémentaires, comme la spectrométrie de masse ou le séquençage.
Quelle différence existe-t-il entre dichroïsme circulaire et rotation optique ?
La rotation optique mesure la rotation du plan d’une lumière polarisée linéairement, tandis que le dichroïsme circulaire mesure une différence d’absorption entre deux polarisations circulaires. Les deux phénomènes sont liés à la chiralité, mais le DC est généralement
plus directement exploitable pour suivre la conformation des protéines.
Peut-on étudier une protéine membranaire par dichroïsme circulaire ?
Oui, mais l’analyse est plus exigeante. Les détergents, lipides ou nanodisques nécessaires pour solubiliser la protéine peuvent absorber dans l’ultraviolet, produire une diffusion lumineuse ou compliquer la soustraction du blanc. Un échantillon homogène et un blanc strictement identique à la matrice sont indispensables.
Un changement de signal prouve-t-il une liaison entre une protéine et un ligand ?
Non, il indique seulement qu’une modification optiquement détectable accompagne l’ajout du ligand. Cette variation peut correspondre à une interaction, à un changement de repliement, à une agrégation ou à l’absorption propre du ligand. Une
titration contrôlée et une méthode indépendante de mesure d’affinité sont nécessaires pour conclure à une liaison spécifique.
Pourquoi les résultats de deux laboratoires peuvent-ils différer ?
La concentration réellement mesurée, le pH, la température, le tampon, la pureté et l’état d’agrégation influencent fortement les spectres. Les modes de normalisation et les bibliothèques utilisées pour la déconvolution peuvent aussi modifier les pourcentages estimés. Comparer les conditions expérimentales est donc aussi important que comparer les courbes.
Chiffres clés pour lire un spectre
Deux fenêtres spectrales structurent l’analyse : le DC lointain UV, de 190 à 250 nm, renseigne principalement sur le squelette peptidique et la structure secondaire ; le proche UV, de 250 à 320 nm, reflète davantage l’environnement des résidus aromatiques. Une protéine riche en hélices alpha présente classiquement des minima proches de 208 nm et 222 nm. Pour les feuillets bêta, le minimum se situe souvent vers 215–220 nm. Enfin, un signal négatif marqué près de 195–200 nm est fréquemment associé à un état largement désordonné ou déplié. Ces repères servent à comparer des états protéiques, non à établir seuls une structure définitive.
Repérer les signaux qui fragilisent une mesure
| Observation |
Cause possible |
Vérification rapide |
Réponse adaptée |
| Bruit marqué en UV lointain |
Absorption excessive |
Contrôler absorbance et tension détecteur |
Réduire concentration ou trajet optique |
| Ligne de base instable |
Blanc non équivalent |
Comparer tampon et additifs |
Préparer un blanc identique |
| Signal anormalement intense |
Concentration erronée |
Refaire le dosage UV |
Renormaliser le spectre |
| Déformation aux courtes longueurs d’onde |
Diffusion par agrégats |
Observer turbidité ou précipité |
Clarifier l’échantillon |
| Variation irréversible après chauffage |
Agrégation ou dénaturation |
Mesurer après refroidissement |
Ne pas conclure à une transition réversible |
| Déconvolution peu cohérente |
Références inadaptées |
Examiner qualité et type de protéine |
Interpréter avec prudence |